2026年9月24日、英国高等法院特許裁判所は、武田薬品工業(Takeda)のADHD治療薬Elvanse®(一般名:lisdexamfetamine、リスデキサンフェタミン、以下「LDX」)に関するSupplementary Protection Certificate(補充的保護証明書、以下「SPC」)を有効とする判決を言い渡した(Aristo Pharma GmbH v Takeda Pharmaceuticals USA Inc & Anor [2026] EWHC 2414 (Pat))。本件は、Aristo Pharma GmbHおよびStada Arzneimittal AGがそれぞれ提起した2件の訴訟を併合して審理したものである(Case Nos. HP-2025-000051 and HP-2026-000016)。
SPCの付与には、その「product」について最初の販売承認(first authorisation)であること(SPC Regulation Article 3(d))が要件の一つとされている。そして、Article 1(b)において、「product」は「medicinal productのactive ingredientまたはactive ingredientsの組合せ」と定義されている。
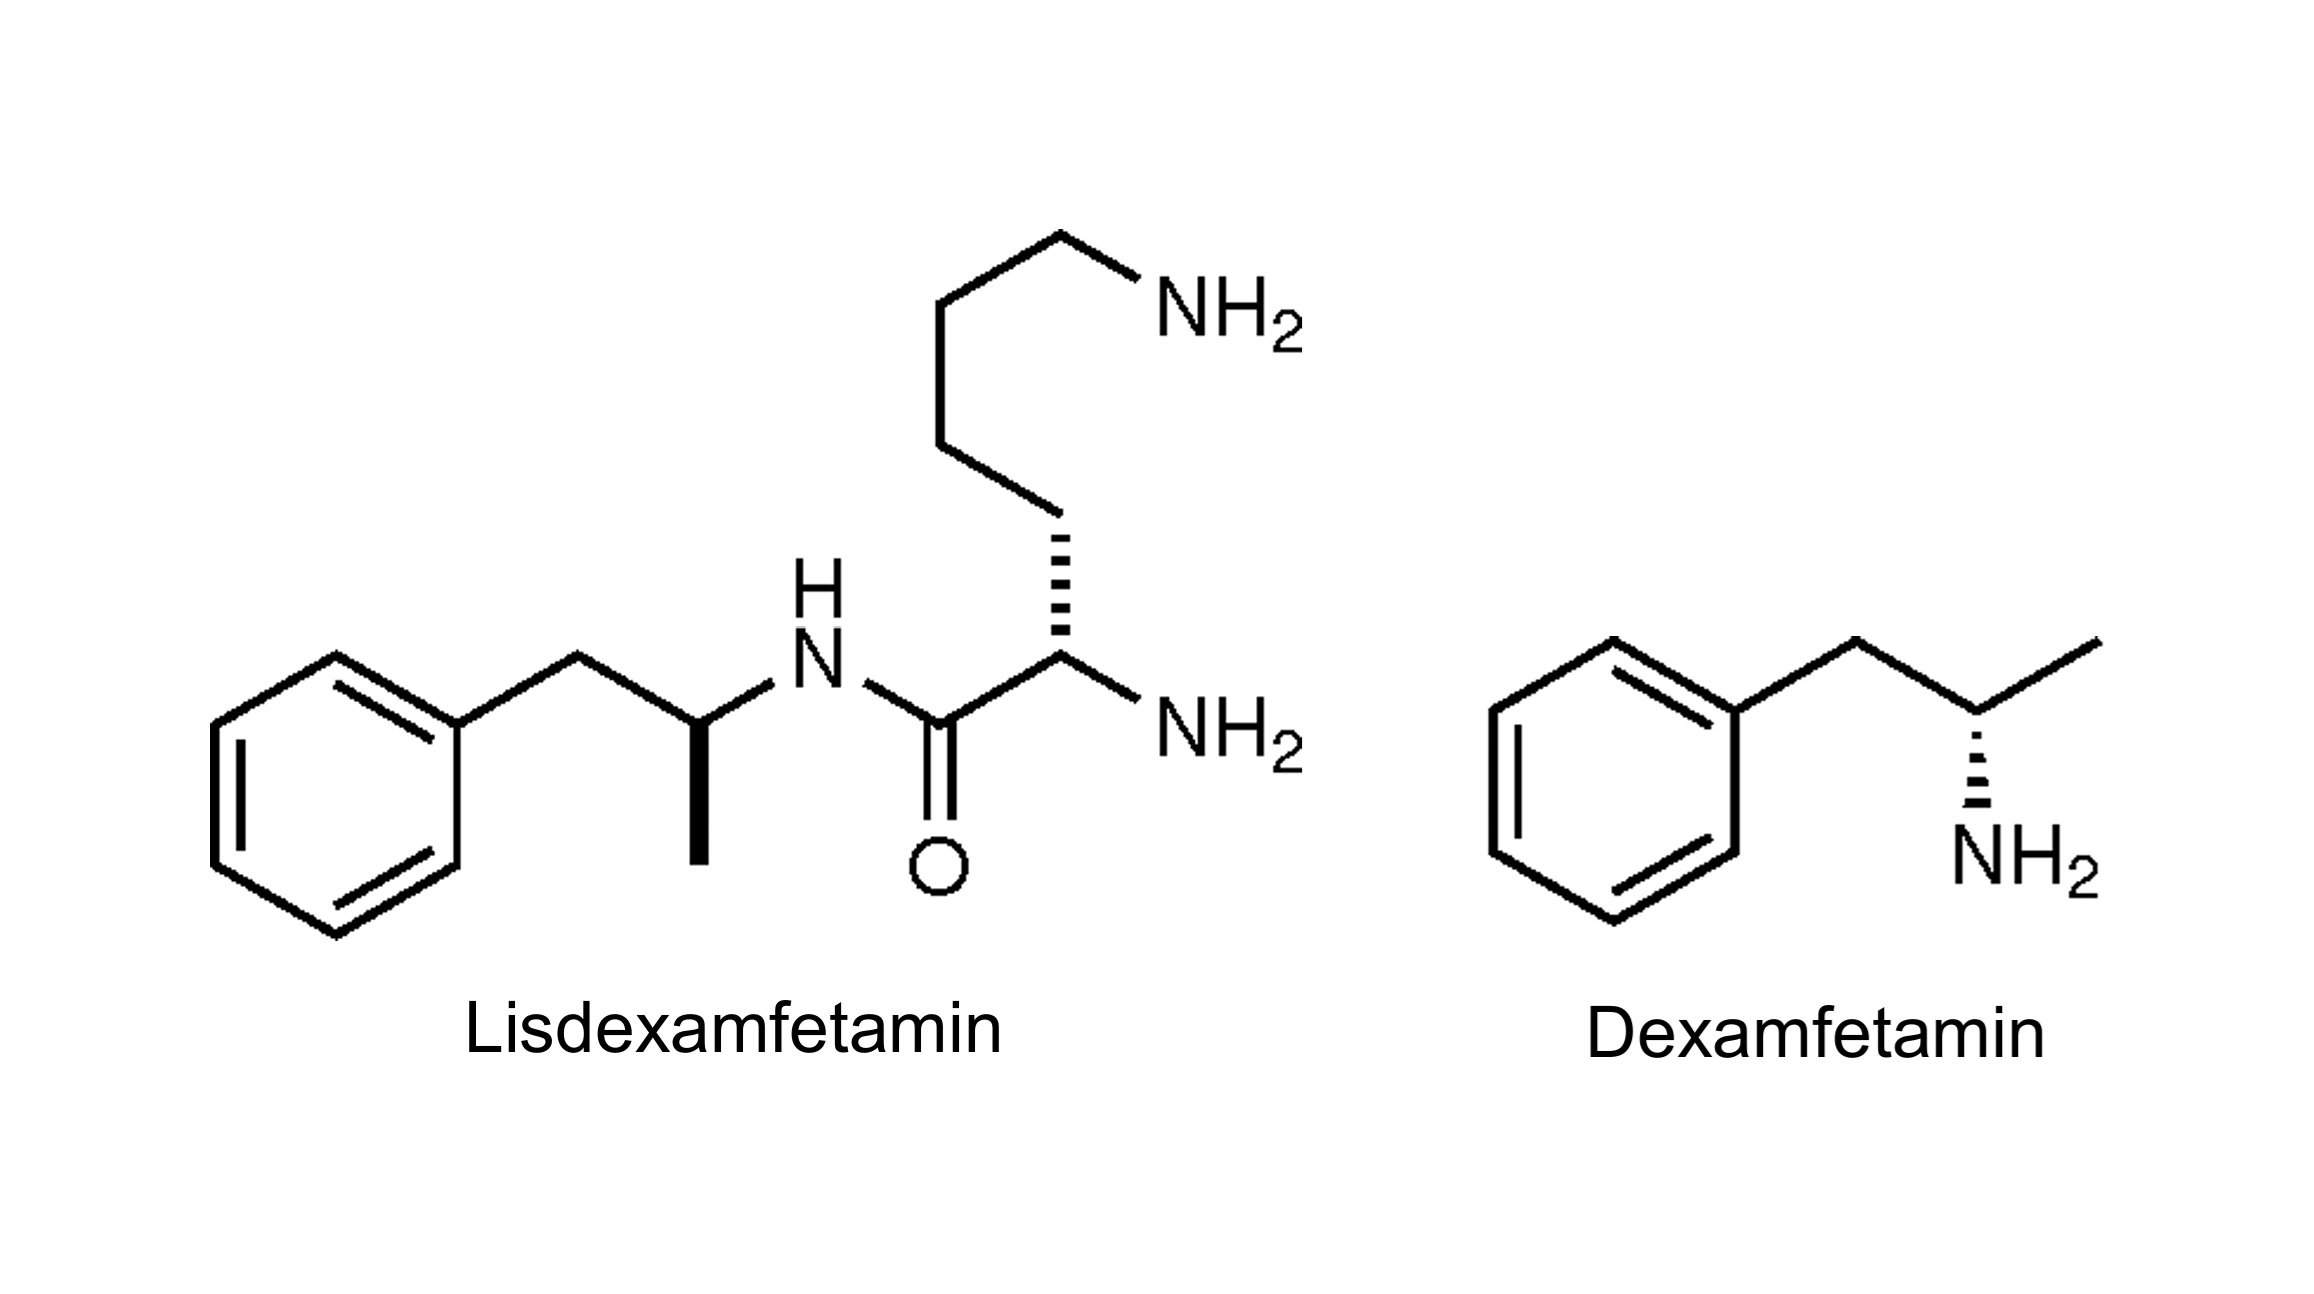 LDXは、dexamfetamine(デキサンフェタミン(d-アンフェタミン)、以下「DEX」)にL-lysine(L-リジン)が共有結合した単一の化合物であり、体内で変換されてDEXを放出するプロドラッグである。治療上の薬理作用はDEXによってもたらされ、LDX自体は一般的な薬理学上の意味では「pharmacologically inactive prodrug」とされ、L-lysineにも独自の治療上の薬理作用はない。Elvanse®のSPC(SPC/GB13/052)における「product」の記載は、「lisdexamfetamine optionally in the form of a mesylate or hydrochloride salt thereof」である。
原告らは、Elvanse®のSPCにおける「product」はLDXではなく、最終的に治療上の薬理作用を示すDEXであると主張した。そうであれば、DEXについては既に販売承認が存在するため、Elvanse®の承認はDEXについての「first authorisation」には当たらず、SPCは無効となる。
したがって、本件の中心的な争点は、Elvanse®についてSPC Regulation上の「product」、すなわち「active ingredient」を、LDXとみるべきか、DEXとみるべきか、という点にあった。言い換えれば、
「体内で最終的に同じ活性物質となるプロドラッグとその活性成分は、SPC上も同じ『product』と考えるべきなのか」
という問題である。
本稿の要点
- 英国高等法院は、MA・PARの記載とForsgren判決の基準の双方を検討して、LDXをSPC上の「product」すなわち「active ingredient」であると認めた。
- ドイツBPatGは、同じ事実関係でLDXとDEXを同一の「product」として、SPCを無効とした(上訴中)。
- DEXから派生したLDXがSPC上の独立した「active ingredient」となり得るかという問いがデンマークからCJEU(C-794/25)に付託されており、EUレベルの解釈が待たれる。
- 日本の延長制度は、「product」の定義を持たない別の構造である。ただし、承認された物質と特許発明の関係をどのレイヤーで評価するかという問題は共通する。
- 筆者は、MA上の分類を「反証可能な推定」として出発点とする枠組みを提案する。
1.英国判決──LDXはSPC上の「product」か
英国高等法院の判断は、単純に「LDXは新しい化合物だからDEXとは別のproductである」としたものではない。むしろ、Medicinal Products Directive(Directive 2001/83/EC)上の「active substance」(日本の薬事実務における原薬(active pharmaceutical ingredient(API)に概ね相当する)とSPC Regulation Article 1(b)上の「active ingredient」との関係をどのように捉えるかが、その判断の中心となっている。
まず高等法院は、Elvanse®のmarketing authorisation(MA)およびPublic Assessment Report(PAR)を検討した。Summary of Product Characteristics(製品概要、以下「SmPC」)には、LDXジメシル酸塩の含量と、それに相当するDEXの量が併記されている。高等法院は、この記載から、LDX(承認上は、そのジメシル酸塩)がactive substanceであり、DEXがそのactive moietyであると理解することができるとした。
また、SmPCには、LDXが「pharmacologically inactive prodrug」である旨の記載がある。しかし高等法院は、ここでいう「pharmacologically inactive」は一般的な薬理学上の意味で用いられている表現であり、それだけでSPC Regulation Article 1(b)にいう「active ingredient」ではないとすることはできないとした。MAおよびPARをその記載に即して読めば、LDXをSPC上の「active ingredient」と理解するのが合理的であると判断したのである。
しかし、高等法院の検討はMAおよびPARの記載だけで終わらなかった。Hacon判事は、CJEUの判例、特にForsgren判決(C-631/13)を踏まえても、LDXを「active ingredient」とすることに矛盾はないと判断した。Forsgren判決は、「active ingredient」について、当該物質がそれ自体として(of its own)pharmacological、immunologicalまたはmetabolic actionを有することを要求している。LDXについて問題となったのは、このうちpharmacologicalおよび/またはmetabolic actionである(判決para.102の原文は「immunological and/or metabolic」とするが、文脈上「pharmacological and/or metabolic」の誤記と解される。以下では後者として扱う)。
LDXは、体内でDEXへ変換される過程を経るため、速放性のDEXとは異なる薬物動態(PK)プロファイルを示す。判決によれば、これにより、LDXでは1日1回投与が可能となり、特に学校での服薬が問題となり得る小児ADHD患者にとって、臨床的に意味のある利点が生じるとされた。そして、このPKの違いは、単なる製剤上の工夫や賦形剤によるものではなく、LDXという分子の構造と、体内でDEXへ変換される過程に由来するものとされた。
この点について、原告側は、LDXとDEXとの間にPK上の違いがあっても、それだけでLDX自体に独自のpharmacologicalまたはmetabolic actionがあることにはならないと主張した。他方、Takeda側は、LDXの構造に由来する異なるPKプロファイルなどを踏まえ、LDXはDEXとは異なる「active ingredient」として評価されるべきであると主張した。
Hacon判事は、こうした科学的事実に加え、CJEU判例およびMedicines and Healthcare products Regulatory Agency(医薬品・医療製品規制庁、以下「MHRA」)による規制上の評価を併せて検討し、LDXはMedicinal Products Directive上の「new active substance」であるだけでなく、SPC Regulation Article 1(b)上の「active ingredient」でもあると結論づけた。なお、LDXがnew active substanceに該当すること自体は当事者間に争いがなく、MHRAもそのように評価していた。
したがって、本判決は、「MA上LDXと分類されているから、SPC上の「active ingredient」もLDXとなる」としたものではない。MAおよびPARにおける規制上の位置付けに加え、LDXの構造、DEXへの変換過程、PKプロファイルの違い、投与頻度や臨床上の利点といった事情を踏まえ、Forsgren判決の基準をLDXに適用した結果、「active ingredient」と認定したものと理解できる。
プロドラッグのSPCが今回初めて問題になったわけではない
英国では、2020年のTeva UK Ltd v Janssen Pharmaceutica N.A. [2020] EWHC 3157 (Pat)でも、paliperidone palmitate(paliperidoneのエステル体のプロドラッグ)と既存のpaliperidoneとの関係が問題となった。原告は、SPC上の「product」はpaliperidoneであると主張し、Janssen側は、Xeplion®の「active ingredient」はpaliperidone palmitateであると主張した。ただし、この判決は、第1回Case Management Conferenceにおける手続上の判断であり、いずれが「active ingredient」であるかが本案の主要な争点となることを確認したにとどまる。
したがって、LDX判決から、「プロドラッグであれば、常に別個のproductとして独立したSPCを取得できる」という一般命題が導かれるわけではない。判断には、少なくとも、化学構造、体内での変換、元の「active ingredient」とのPK・PD上の差異とその臨床的意味、規制当局のnew active substanceとしての評価といった事情が関係し得る。LDX判決は、規制上の分類とCJEU判例が示すactive ingredientの概念との関係を具体的に示した点に意義がある。
2.ドイツでは逆の結論に
LDXについては、ドイツで逆の判断が示されている。
ドイツ連邦特許裁判所(Bundespatentgericht、以下「BPatG」)は、2024年6月4日、LDXに関するTakedaのドイツSPCについて、LDXとDEXはSPC Regulation上異なる「product」ではないとして、SPCを無効と判断した(BPatG, 3 Ni 22/22 (EP), 3 Ni 25/22 (EP), 3 Ni 29/22 (EP), 4 June 2024)。
BPatGも、CJEUのForsgren(C-631/13)、Abraxis(C-443/17)、Santen(C-673/18)判決を踏まえ、二つの「active ingredient」が異なるといえるかどうかは、それぞれが異なるpharmacological、immunologicalまたはmetabolic effectsによって異なるtherapeutic effectをもたらすかによって判断すべきであるとした。そして、LDXはDEXにL-lysineが共有結合した化合物であり、L-lysine自体には薬理学的作用がなく、治療上の作用は体内で放出されるDEXによってもたらされると評価した。LDXがプロドラッグとして体内でDEXへ変換されること自体も、判断を左右しなかった。
また、BPatGは、LDXがDEXとは異なるTmaxおよびCmaxを示し、忍容性の改善や多幸感の低減などの臨床上の利点が生じ得ることも認識していた。しかし、それらはDEXによる治療上の作用そのものを変えるものではないとして、LDXをDEXとは異なる「active ingredient」とする根拠にはならないと判断した。
ここで重要なのは、BPatGが「プロドラッグだから元のactive ingredientと同じ」と単純に判断したわけではない点である。Takeda側が援用した2017年のpaliperidone palmitate事件(BPatGの別の部)では、paliperidone palmitateが、投与後の放出特性などに由来してpaliperidoneとは異なる薬理学的・代謝学的作用を有すると評価され、別の「product」としてSPCが認められていた。今回のBPatGは、LDXについては、TmaxやCmaxの変化があっても、DEXとは異なる治療上の作用が生じるとはいえず、事情が異なるとした。つまり、BPatGは、元の「active ingredient」との比較において、当該化学形態に独自の薬理学的・代謝学的作用が認められるかという観点から判断したのである。
てっきり別々にSPCが認められるものだと思っていたが、そうでもない場合があるのか・・・
英国判決との違い
したがって、英国とドイツの違いは、「プロドラッグを別個のproductとして認めるか否か」という形式的な点にあるのではない。両裁判所は、LDXからDEXへの変換によって生じるPK上・臨床上の差異を認めている点では共通している。違いは、それをSPC Regulation上の「独自のpharmacologicalまたはmetabolic effect」としてどこまで評価するかにある。
さらに、BPatGは、LDXが規制上new active substanceとして扱われていることだけでは、SPC上もDEXとは異なる「product」であるとは導けないとし、Medicinal Products Directive上のactive substanceとSPC Regulation上の「active ingredient」とを同一視しなかった。Hacon判事は、この点について、LDXがnew active substanceであることはBPatGも否定していないとしたうえで、SPC上の「active ingredient」について異なる基準を採用することには同意できないと述べている。この法的評価の相違が、LDXをめぐるSPC問題をさらに重要なものにしている。
なお、このドイツ判決についてはTakedaが上訴しており、英国判決の記載によれば、現在も係属中である。
3.欧州で別れる判断──CJEUへの付託へ
LDXをめぐるSPCの有効性については、英国、ドイツ、スウェーデン、スイス、デンマークで並行して訴訟が進められており、英国判決もこれらに言及している。各国の判断は、現時点で次のとおり分かれている。
| 国 | 裁判所 | 日付 | 結論 | 備考 |
|---|---|---|---|---|
| 英国 | 高等法院 | 2026.9.24 | 有効 | 第一審。控訴の有無は未確認 |
| ドイツ | BPatG | 2024.6.4 | 無効 | Takedaが上訴中 |
| スウェーデン | Patent and Market Court(PMC 16666-23) | 2025.1.21 | 無効請求を棄却 | |
| スイス | Federal Patent Court(O2025_005) | 2026.8.5 | 有効 | 非EU |
| デンマーク | 海事商事裁判所/東部高等裁判所 | 2025.2.18/2025.12.5 | 無効請求を棄却/CJEUへ付託 | C-794/25 |
したがって、単純な「英国対ドイツ」という構図ではない。複数の国でSPCを有効とする判断が示される一方、ドイツでは無効とされ、さらにデンマークからは、LDXそのものについてCJEUの判断を求める先決付託がなされている。
なお、各国の判断は、同一の法的枠組みに基づくものとして単純に並列することはできない。スイスはEU加盟国ではなく、EUのSPC Regulationが直接適用されるわけではない。ただし、LDXとDEXの関係をどう評価するかという実質的な問題の比較には、重要な資料となる。
英国についても同様の留意が必要である。英国は2020年末にEUを離脱しており、SPC Regulationは英国法の下で維持されているものの、離脱後に出されるCJEUの判決は英国の裁判所を拘束しない。したがって、C-794/25に対するCJEUの回答は、EU加盟国の裁判所には直接の影響を及ぼす一方、英国では参考としての意味にとどまる。他方、本判決が依拠したForsgren判決等の離脱前のCJEU判例は、英国法上、assimilated case law(旧retained EU case law)として扱われ、高等法院はこれに拘束される。控訴院および最高裁は、これらの判例から離れる権限を有する。Elvanse®の英国MAは、英国がEU加盟国であった2013年2月に付与されたものである。なお、本判決は第一審の判断であり、本稿執筆時点で控訴の有無は確認できていない。
C-794/25──LDXそのものがCJEUに付託された
この中でも特に重要なのが、デンマークからCJEUに付託されたStada Arzneimittel事件である。
デンマーク東部高等裁判所は2025年12月5日、Stada Arzneimittel AG v Takeda Pharmaceuticals USA, Inc. et al.について、CJEUに先決裁定を求める付託を行った(CJEU Case C-794/25)。第1問は、DEXのような既知の「active ingredient」から派生したLDXのような誘導体が、SPC Regulation Article 1(b)上、独立した「active ingredient」、すなわち「product」となり得るかという、まさに本件の核心に関するものである。
しかも、質問はLDXについての個別判断にとどまらない。誘導体が独立した特許によって保護されている場合や、Medicinal Products Directive Article 10(2)(b)にいう「new active substance」として規制上評価されている場合に、それだけで独立した「active ingredient」といえるのか、それとも別途どのような要件を満たす必要があるのか、という一般的な基準まで問うている。さらに、第2問では、SPCの有効性を審理する加盟国裁判所による司法審査の範囲についても質問されている。
したがって、C-794/25は、今回の英国判決を単に追認するか否かという事件ではない。プロドラッグや誘導体を独立した「product」と評価するために、どのような法的基準を適用すべきかについて、CJEUが直接判断することになる点に重要性がある。
Halozyme──「active ingredient」とMA上の分類
Article 1(b)の「active ingredient」の解釈をめぐっては、Halozyme事件(C-456/24)もCJEUに係属している。
Halozyme事件は、LDXとは異なる問題を扱っている。MA上「excipient(添加剤)」と分類されている物質が、Article 1(b)上の「active ingredient」となり得るかが問題となっている。2026年4月23日、Emiliou法務官は、「active ingredient」該当性は、SPC申請の基礎となるMAにおける物質の分類を基準として判断すべきであり、MAにおいて明示的に「excipient」と分類されている物質は、原則として「active ingredient」とは認められないとの見解を示した。今回の英国判決もこの考え方を検討している。
もっとも、法務官意見はCJEUの判決ではない。また、この意見はexcipientの扱いについてのものであり、LDXのようなプロドラッグに直接言及したものではない。C-794/25とC-456/24は、いずれも本稿執筆時点でCJEUに係属中である。
こうしてLDX事件とHalozyme事件を併せて見ると、現在の欧州SPC法では、「active ingredientを判断する際、MA上の規制上の分類をどこまで重視すべきか」という問題が、一つの重要な論点として浮かび上がっている。
4.日本の特許期間延長制度ではどう考えるか
ここまで、英国とドイツを中心に、LDXとDEXの関係をSPC Regulation上の「product」という観点から見てきた。では、日本の特許権の存続期間延長制度では、この問題をどのように考えることができるだろうか。
日本では、医薬品について安全性の確保等を目的とする法律上の処分を受けることが必要であったために、特許発明を実施できなかった期間について、5年を限度として特許権の存続期間を延長する制度が採用されている。特許法67条4項は、延長の対象となる期間を「その特許発明の実施をすることができない期間」と規定している。また、特許発明の実施に政令で定める処分を受けることが必要であったとは認められないときは、延長登録出願は拒絶される(同法67条の7第1項1号)。
この点で、日本の制度は、SPC Regulation Article 1(b)が「product」を明示的に定義している欧州のSPC制度とは、構造が異なる。日本の延長制度で中心となるのは、「active ingredient」という独立した法定概念ではなく、薬事処分を受けることが特許発明の実施に必要であったかという点である。
ベバシズマブ事件(アバスチン事件)最高裁判決(最高裁平成26年(行ヒ)第356号・平成27年11月17日判決)は、「出願理由処分と先行処分がされている場合において,延長登録出願に係る特許発明の種類や対象に照らして,医薬品としての実質的同一性に直接関わることとなる審査事項について両処分を比較した結果,先行処分の対象となった医薬品の製造販売が,出願理由処分の対象となった医薬品の製造販売を包含すると認められるときは,延長登録出願に係る特許発明の実施に出願理由処分を受けることが必要であったとは認められないと解するのが相当である。」との判断基準を示した(2015.11.23ブログ記事「2015.11.17 「特許庁長官 v. ジェネンテック」 最高裁 平成26年(行ヒ)356」参照)。これを受け、特許庁も審査基準を改訂している。

したがって、日本では、既に先行処分が存在する医薬品について、後続の処分との関係を比較し、「特許発明の実施に当該処分を受けることが必要であったか」という観点から延長登録の可否が判断される。このため、プロドラッグについても、「活性体について既に承認が存在するから、プロドラッグに係る承認では延長登録を受けられない」というEUのSPCにおけるArticle 3(d)のような一律のルールが存在するわけではない。
なお、リスデキサンフェタミンメシル酸塩を有効成分とするビバンセ®カプセル20mg/30mgの承認に基づき、特許第4898445号について存続期間の延長登録が認められている。もっとも、この事例から、日本の制度が、既承認の活性体が存在する場合にもプロドラッグに係る処分を延長の対象とするものであると結論づけることはできない。ビバンセ®の審査報告書(平成30年11月15日)は、活性本体であるDEX(d-アンフェタミン)について、海外では即放性製剤が1937年から市販されているが、本邦では承認されていないと記載している。すなわち、同承認は、日本においてDEXに関する先行処分が存在しない状況でなされたものであり、英国のLDX事件のように、活性体について先行する承認が存在する場面での取扱いを示すものではない。仮に日本で同様の問題が生じた場合には、ベバシズマブ事件最高裁判決の基準に照らして検討されることになろう。
では、日本の延長制度において、延長の対象となる医薬品を構成する「化学物質」を、どのような状態・段階で捉えるべきなのだろうか。特許法には、SPC Regulation Article 1(b)のように「product」や「active ingredient」に相当する化学的概念を独立して定義する規定は置かれていない。特許庁の審査基準も、「特許発明の実施に政令で定める処分を受けることが必要であった」かという観点から要件を整理している。例えば、医薬品の製造に使用される中間体、触媒、製造装置に係る特許権は、最終製品の製造販売等を規制する処分によって、それらを使用する行為自体が規制されるものではないとして、延長の対象とならないと説明されている(特許・実用新案審査基準 第IX部 第2章 医薬品等の特許権の存続期間の延長(特許法第67条第4項))。
延長登録制度の趣旨を示したパシーフ事件知財高裁判決(知財高裁平成20年(行ケ)第10458号・平成21年5月29日判決)は、延長制度を、特許発明を実施する意思および能力があっても、政令で定める処分を受けるまで実施できなかった特許権者の不利益を解消するための制度であると説明した。そして、「その特許発明の実施に政令で定める処分を受けることが必要であった」といえるためには、①処分によって禁止が解除されたこと、②その禁止が解除された行為が「その特許発明の実施」に該当すること、の双方が必要であると判示した(2009.05.29 「武田薬品 v. 特許庁長官」 知財高裁平成20年(行ケ)10458」参照)。
もっとも、この判断は延長制度の基本的な枠組みを示したものであり、医薬品を構成する「化学物質」について、「どの化学形態を延長対象として捉えるべきか」を一般的に定めたものではない。
そこで、この問題を考えるうえで興味深いのが、レミッチ®をめぐる一連の事件である。
レミッチ®──塩酸塩とフリー体
経口そう痒症改善剤レミッチ®の承認書上の有効成分は、「ナルフラフィン塩酸塩」である。一方、延長登録の対象となった特許(特許第3531170号)の請求項1は、「オピオイドκ受容体作動性化合物」を有効成分とする止痒剤を規定しており、文言上、酸付加塩を明示していなかった。
特許庁は、処分の対象である塩酸塩と、特許発明が特定するフリー体との同一性を否定する判断をした。これに対し、知財高裁は、本件医薬品を、生体内で吸収されて薬効を奏するフリー体のナルフラフィンが、その酸付加塩であるナルフラフィン塩酸塩の形態で配合された医薬品であると認め、請求項1の発明特定事項を備えると判断して、審決を取り消した(知財高判令和3年3月25日・令和2年(行ケ)第10063号、同第10096号、同第10098号ほか)。この判決は、最高裁の上告棄却・上告不受理決定により確定している(2021.10.26ブログ記事「レミッチ®用途特許の延長登録に関する審決取消請求事件 最高裁が上告棄却・上告不受理決定したことにより知財高裁の審決取消(延長登録有効)判決が確定」参照)。
この判断は、ナルフラフィンとナルフラフィン塩酸塩を単純に「同じ物質」としたものではない。筆者は、これを、承認書上の有効成分の分類を覆したものではなく、承認された医薬品が特許発明を実施するものといえるか、すなわち処分を受けることが特許発明の実施に必要であったかという、特許法上の判断として理解する。
LDXの場合は、「承認された化学物質=LDX」と「体内で生成して薬理作用を担う物質=DEX」という関係である。レミッチ®では、「原薬形態=ナルフラフィン塩酸塩」と「薬理作用を担うフリー体=ナルフラフィン」という関係である。前者は体内で別の化合物へ変換されるプロドラッグの問題であり、後者は酸付加塩とフリー体の関係であって、両者は同じ問題ではない。しかし、承認された化学物質と、体内で作用する化学種との関係を問うという点では、共通する難しさがある。
ベルケイド®──医薬品の「どの段階」を見るのか
もう一つの素材が、ボルテゾミブ(bortezomib)を有効成分とするベルケイド®(Velcade®)注射用3mgである。安定性の観点から、製剤中ではボルテゾミブがマンニトールとのエステルとして存在し、用時の溶解・再調製でボルテゾミブの形態となる。このように、原薬、製剤中の化学形態、用時調製後の形態という複数の段階が考えられる。
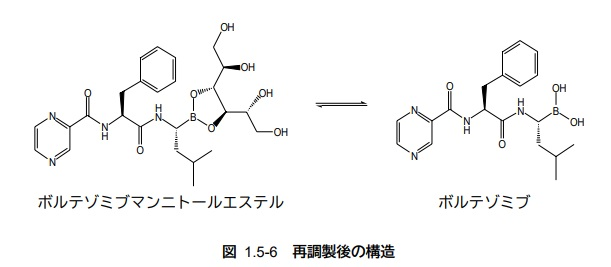
ベルケイド®注射用3mgの承認に基づいて延長登録された日本特許第3717934号は、ボルテゾミブ等のボロン酸化合物に加え、ボロン酸エステルを含む化合物もクレームしており、ボルテゾミブマンニトールエステルをもカバーし得る。また英国では、Velcade®(Active substance: bortezomib)のMA(EU/1/04/274/001)に基づき、その欧州ファミリー特許EP0788360についてSPC/GB04/021が登録されており、「Product」の記載は「Bortezomib or pharmaceutically acceptable ester thereof, optionally in the form of a pharmaceutically acceptable salt thereof」である。もっとも、この事例から、日本または英国の審査で「どの化学形態」が延長対象として認定されたかまでを断定することは避けたい。一つの医薬品についても、複数のレベルを区別して考える必要があることを示す素材として挙げるものである。
エディロール®──最終製品に存在しない化学形態
エディロール®カプセルをめぐる事件も、この問題を考える契機となる。中外製薬のエルデカルシトールの結晶特許について、延長された特許権の侵害が問題となった事件では、後発医薬品の原薬製造過程で本件発明に係る結晶が製造されているかが争点となり、東京地裁は、延長登録された特許権の効力範囲を含めて、侵害訴訟の枠組みで判断した。この事件は、延長登録の有効性が中心的な争点ではなく、LDX事件と同じ論点を扱うものでもない。しかし、最終製品の内容物における化学的状態と、製造過程における化学的状態とが異なる場合に、「特許発明の実施」をどの段階で捉えるべきかを考える契機となる(2022.04.26ブログ記事「2022.02.24 「中外製薬 v. 沢井・日医工・日産化学」 東京地裁令和3年(ワ)3816 エディロール®結晶発明に係る延長特許権侵害差止請求事件 -延長登録対象となる発明範囲・延長特許権の効力範囲についての雑感-」参照)。
日本法から見たLDX問題
これらを並べると、日本の延長制度は、「active ingredient」を中心に一つの境界線を引くのではなく、処分の内容、特許発明の技術的範囲、制度趣旨を踏まえて、医薬品を構成する化学物質と特許発明との関係を個別に評価してきたことが分かる。原薬、塩・エステル等の化学形態、製剤中の形態、用時調製後の形態、そしてプロドラッグから体内で生成するactive moiety。これらのうち、どの段階・どの化学形態を、特許期間延長の対象として捉えるべきなのか。
ここで、問題の所在が異なる二つの判断を区別して見る必要がある。
| 問題の層 | EU(SPC) | 日本 |
|---|---|---|
| 物の同定(既存の物と同じか、別か) | Art. 1(b)、3(d) → LDX事件 | 先行処分との関係(ベバシズマブ事件の基準) |
| 特許による保護(クレームが、承認された物をカバーするか) | Art. 3(a) | 処分対象と特許発明の関係(レミッチ事件) |
日本では、いずれも「処分を受けることが特許発明の実施に必要であったか」という要件の中で判断される。英国のLDX事件で問われたのは前者であり、日本のレミッチ事件が示したのは後者、すなわち、承認上の有効成分の記載を形式的に見るのではなく、処分を受けた医薬品が特許発明を実施するものといえるかを、特許法上の判断として行うということである。
また、日本の延長制度におけるこの問題を、Forsgren判決が示した「それ自体のpharmacological、immunologicalまたはmetabolic action」という基準と直接同一視することはできない。日本には、Article 1(b)に相当する「product」の定義規定がなく、延長登録の可否は別の法的枠組みで判断されるからである。それでも、LDXをめぐる英国・ドイツの判断を日本の事件と比較する意味は、「規制上の処分と特許発明との関係を、化学的実体のどのレベルで評価するのか」という、より根本的な問いが共通して浮かび上がる点にある。
SPCと日本の延長制度とは枠組みが違いますが、何が延長の対象なのかという根源的な問題に未解決の部分がまだまだ残されているのかもしれないのですね。
5.「active substance」「chemical form」「active moiety」を整理する
ここまでを整理すると、医薬品の「product」を考える際には、少なくとも三つのレイヤーを区別すると分かりやすい。以下のA・B・Cは、EU法や日本法における正式な法的分類ではなく、本稿における分析上の整理である。
Aは、「承認上のactive substance」(塩の形態で承認されている場合は、その塩を含む)である。Bは、「製剤中に存在するchemical form」である。Cは、「体内で最終的に薬理作用を担うactive moiety」であり、本稿では「体内で薬理作用を担う化学種」の意味で用いる(各国の規制上の定義とは異なり得る)。通常の医薬品では、A・B・Cはほぼ一致するが、プロドラッグや塩などの場合には異なることがある。
Elvanse®(ビバンセ®)の場合は、次のとおりである。
- A=LDXジメシル酸塩
- B=LDXジメシル酸塩
- C=DEX
ここで、SPC Regulation上の「product」が、どのレベルで把握されるかに注意が必要である。Medicinal Products Directive Article 10(2)(b)は、既存のactive substanceの塩、エステル、誘導体等を、安全性または有効性に関する特性が著しく異ならない限り、同一のactive substanceとみなすと定めている。Elvanse®のSPCも、前述のとおり、塩を含めて「product」を記載している。LDXとDEXの関係(プロドラッグの関係)が本件の争点であり、Forsgren判決の基準が問題となる。
レミッチ®のナルフラフィン塩酸塩は、次のように整理できる。
- A=ナルフラフィン塩酸塩
- B=ナルフラフィン塩酸塩
- C=ナルフラフィン
これは、代謝による別の化合物への変換ではなく、薬理活性を担う部分を共通にする塩とフリー体の違いの問題である。
ベルケイド®は、次のとおりである。
- A=ボルテゾミブ
- B=ボルテゾミブマンニトールエステル
- C=ボルテゾミブ
ここでは、製剤化の過程における化学的形態と、実際に薬理作用を担う化学種との関係が問題となり得る。なお、エディロール®の結晶形のように、原薬の製造過程に現れる固体状態は、これらとは別の軸の問題である。
このように整理すると、本件の核心の一つは、「product」をA・B・Cのどのレイヤーを基準として把握するかにある。C、すなわち最終的に薬理作用を担う物質を重視すれば、LDXとDEXは同じ「product」と考える方向に傾く。BPatGは、こちらに近い。これに対し、A、すなわち「承認上のactive substance」として何が新たな物質として扱われているのか、またLDXがDEXとは異なる独立した単一の化合物であることを重視すれば、LDXをDEXとは別の「product」と捉える余地が生じる。英国高等法院は、こちらの方向を採った。
もっとも、英国判決を単純に「規制上の分類を優先した判決」と理解するのは正確ではない。第1章で述べたとおり、Hacon判事は、規制上の分類、LDXが独立した化合物であること、そしてForsgrenが要求する独自のpharmacologicalおよび/またはmetabolic actionを組み合わせて、LDXを「active ingredient」と認定したのである。「AかCか」という二者択一として理解するのは適切でない。
この問題は、第3章で述べたとおり、なお決着していない。BPatGの判断は上訴審に係属しており、EUレベルでは、C-794/25(LDXそのもの)とC-456/24(Halozyme)がCJEUに係属している。「LDXのようなプロドラッグは、Article 1(b)にいう独立した「active ingredient」となり得るのか」という問題は、英国とドイツで判断が分かれ、EUレベルでの解釈の統一が待たれている段階にある。
結局のところ、これは「何をactive ingredientと呼ぶのか」という用語の問題だけではない。規制上の承認、製剤中の化学的形態、体内で薬理作用を担う物質、そして特許によって保護される化学的実体を、どのような関係として捉えるのかという点に、「product」概念の難しさがある。
6.私見 ── SPCの「product」はMA上の分類を出発点とすべきか
ここまでは、できる限り価値判断を交えずに、各国の判断を見てきた。最後に、筆者自身の考えを述べておきたい。
筆者が今回の英国判決を読んで感じたのは、SPCにおける「product」の同定を、MA上の分類から切り離して各国の裁判所が独自に実質判断することには、法的統一性の面で難しさがあるのではないか、ということである。そこで筆者は、「active ingredient」の判断において、MAにおける物質の分類(とりわけnew active substanceとしての評価)を出発点として尊重し、これを覆すにはForsgren判決の基準に照らした明確な根拠を要する、という枠組みが妥当ではないかと考える。言い換えれば、MA上の分類を「反証可能な推定」と位置づけるものである。具体的には、次のとおりである。
① MAにおいて、独立した単一の化合物がactive substanceとされ、かつ、既存のactive substanceとは別のnew active substanceとして規制当局の評価を受けている場合には、当該化合物は、SPC上の「active ingredient」であると推定する。
② この推定は、Forsgren判決が求める「それ自体の(of its own)」pharmacological、immunologicalまたはmetabolic actionを欠くことが明らかな場合には覆される。推定を覆す責任は、SPCの無効を主張する側が負う。
③ 推定の対象は、MAにおいてnew active substanceとして評価された物質に限る。そのような評価を受けていない塩、エステル等には、推定は及ばない。
なお、この推定は、承認された医薬品の「物」が何かという同定の問題(Article 1(b)、3(d))についてのものである。その物が基礎特許によって保護されているか(Article 3(a))は、MAの分類で決まる問題ではなく、特許法上の判断として別に行われる。
この枠組みで見ると、英国判決は、まずMA・PARを合理的にどう読むかを検討し、次にForsgren基準を当てはめるという二段階をとっており、推定の考え方に近い。違いは、第二段階を、推定を覆す例外的な審査としてではなく、独立した積極的認定として行っている点にある。他方、BPatGは、MAの分類を出発点とせず、治療上の作用の同一性を実質的に判断して、LDXとDEXを同一の「product」とした。筆者の枠組みでは、BPatGが認めたPK上の差異が、LDXにそれ自体の作用がないことを明らかにするものといえるかが問われる。この点で、筆者は、BPatGの判断にはなお検討の余地があると考える。
また、Emiliou法務官がC-456/24(Halozyme)で示した考え方は、MAで明示的に「excipient」とされた物質を「active ingredient」から除く方向のものであるが、MA上の分類を重視するという方向性は、筆者の考え方と親和的である。
理由①:MAの評価には専門的判断が含まれる
第一に、MAにおけるnew active substanceの判断は、単なる形式的な分類ではないからである。Medicinal Products Directive Article 10(2)(b)は、既存のactive substanceの塩、エステル、誘導体等を、安全性または有効性に関する特性が著しく異ならない限り、同一のactive substanceとみなすと定めている。したがって、誘導体がnew active substanceとされるには、規制当局が、既存の物質との間に、安全性または有効性に関する著しい違いがあると評価していることが前提となる。CHMPが公表したReflection paperも、この評価の考え方を示すものであり、化学構造が異なるだけで、あるいはPKに差があるだけで直ちにnew active substanceとされるわけではない。そうであれば、規制当局が専門的な審査を経て行った評価を出発点とせず、SPCの場面で同じ科学的問題を一から審査し直すことには、慎重であるべきではないか。もちろん、特許庁や裁判所がSPCを付与するか否かについて法的判断を行うこと自体を否定するものではない。問題は、規制当局の専門的な分類を、各国の裁判所が独自の科学的評価によって、どこまで覆すことを認めるかという点にある。
理由②:制度趣旨
第二に、SPCは、MAの取得に要した時間によって実質的に失われた特許保護期間を補償する制度である。LDXは、DEXとは別の化合物として特許を取得し、MAにおいてもnew active substanceとして扱われた。そのLDXを市場に出すために必要だった規制上の開発・承認の過程が、DEXについて以前にMAが存在したという一事で、SPCにおいてまったく考慮されないとすれば、制度趣旨との関係で疑問が残る。
理由③:エバーグリーニングへの懸念
第三に、MA上の分類を出発点とすることは、SPCを無制限に認めることを意味しない。まず、new active substanceとしての評価という閾値がある。単なる塩、エステルまたは製剤上の変更は、前述のArticle 10(2)(b)により、通常はnew active substanceとはならず、推定は及ばない。SPCの場面でも、同じ「product」について最初の承認とはならない(Article 3(d))。次に、Article 3には、基礎特許による保護(3(a))等の要件が別に存在する。さらに、推定はForsgren基準に照らして覆り得る。
CJEUと英国
今後のCJEUの判断は極めて重要である。C-794/25は、LDXとDEXの関係について、誘導体がArticle 1(b)の「product」に含まれ得るかを正面から問うている。他方、C-456/24はexcipientの問題であり、プロドラッグそのものを扱った事件ではない。Emiliou法務官の意見がC-794/25にどのような影響を及ぼすかは、現時点ではなお不明である。なお、C-794/25の回答が直接の拘束力を持つのはEU加盟国の裁判所であり、英国の裁判所は離脱後のCJEU判決に拘束されない。本稿でいう予見可能性も、EU域内の統一的運用を念頭に置いたものであり、EU離脱後の英国には直接当てはまらない。
日本法への含意──ただし単純な当てはめはできない
この「規制当局による分類を重視する」という考え方を、日本の延長制度にそのまま持ち込めるだろうか。一見すると、レミッチ事件で知財高裁が承認書の「有効成分」の記載を形式的に見なかったことは、この考え方と矛盾するようにも見える。しかし、両者は矛盾しない。
第4章で述べたとおり、レミッチ事件で問題となったのは、厚生労働省による「有効成分」の分類が科学的に誤っているか否かではなく、承認上の有効成分がナルフラフィン塩酸塩であることを前提に、その処分を受けた医薬品が特許発明を実施するものといえるか、という特許法上の判断であった。これは、第4章の表でいう「特許による保護」の層の問題であり、本稿の推定が対象とする「物の同定」の層の問題とは異なる。したがって、日本法への含意は、規制当局の分類を常に採用すべきということではない。規制当局が専門的知見に基づいて行う分類と、特許庁・裁判所が特許法上の観点から行う判断とを、それぞれの役割に応じて区別して考えるべきだという点にある。
もっとも、日本で将来、LDX型(体内で代謝変換を経て活性代謝物を生じるプロドラッグ)について、活性体の承認が先行する状況で延長登録が争われることになれば、承認上の「有効成分」の分類をどこまで尊重するかが、「物の同定」の層の問題として問われることになる。また、ベルケイド®のように、原薬、製剤中、用時調製後で化学形態が異なる医薬品については、主として「特許による保護」の層で、どの形態を特許発明との関係で評価するかが問われ得る。いずれも、承認された医薬品と特許発明との関係をどこで区切るかという問題であり、承認上の分類の尊重と特許法上の独自の判断との役割分担が、重要な論点になるだろう。
実務への示唆
なお、実務上の留意点を簡単に付記しておく。
プロドラッグが独立した「product」となるかは、「プロドラッグである」という一事では決まらず、化学構造、体内での変換、活性体とのPK・PD上の差異とその臨床的意味、規制当局のnew active substanceとしての評価といった事情が関係し得る。先発側としては、SmPCやPARにおいて、当該化合物がactive substanceとして記載され、活性体との関係が整合的に示されているか、また、規制当局がnew active substanceと評価した根拠が後から参照できる形で残っているかを確認しておくことが重要になる。
特に市販品のプロドラッグを開発している製薬企業は、この事件の動向を注視しておく必要がありそうですね。
後発側としては、国によって判断が分かれている現状では、参入の可否や時期を国別に検討する必要があり、C-794/25の判断次第で状況が変わり得る点にも注意を要する。
日本では、活性体の承認が先行する場合の延長登録について、ベバシズマブ事件最高裁判決の基準に照らした検討が必要になる。もっとも、いずれも一般的な留意点であり、個別の案件では、各国の最新の判断と案件固有の事実を踏まえた検討が必要である。
今回のLDXをめぐる議論は、医薬品の特許期間延長において、「承認された医薬品」と「特許によって保護される発明」との関係をどこで区切るのかという問題を、改めて浮かび上がらせた。その区切り方によって、延長の対象となる範囲も変わってくる。「product」「active ingredient」という一見シンプルな言葉の背後には、規制法と特許法の境界をどこに引くのか、そしてその境界を誰が、どの基準によって判断するのかという、医薬品特許制度の奥深い問題が潜んでいる。
※ご覧いただきありがとうございます。この記事の内容について、読者の皆さまのご意見や気づきもぜひお聞かせください!
以下のようなご感想・質問、大歓迎です!
- 🤔ここ理解しづらいな、という部分はありましたか?
- 🤔このニュース、事件、判決例の実務影響についてご意見ありますか?
- 🤔過去の類似事例や判決例をご存じでしたら教えてください!
- 🤔恥ずかしい質問、つぶやき、大歓迎です
- 「👍」「なるほど」「疑問あり」だけでもOK!
コメント欄は↓ コメントは匿名OK! ぜひ気軽に投稿してください🙇
皆さんの反応が、次回の記事や解説のヒントになります🥰
Robot icons created by Freepik – Flaticon; Robot cat icons created by Freepik – Flaticon
コメント